
Ozempic, Mounjaro : la FDA alerte sur un risque rare de perte de vue
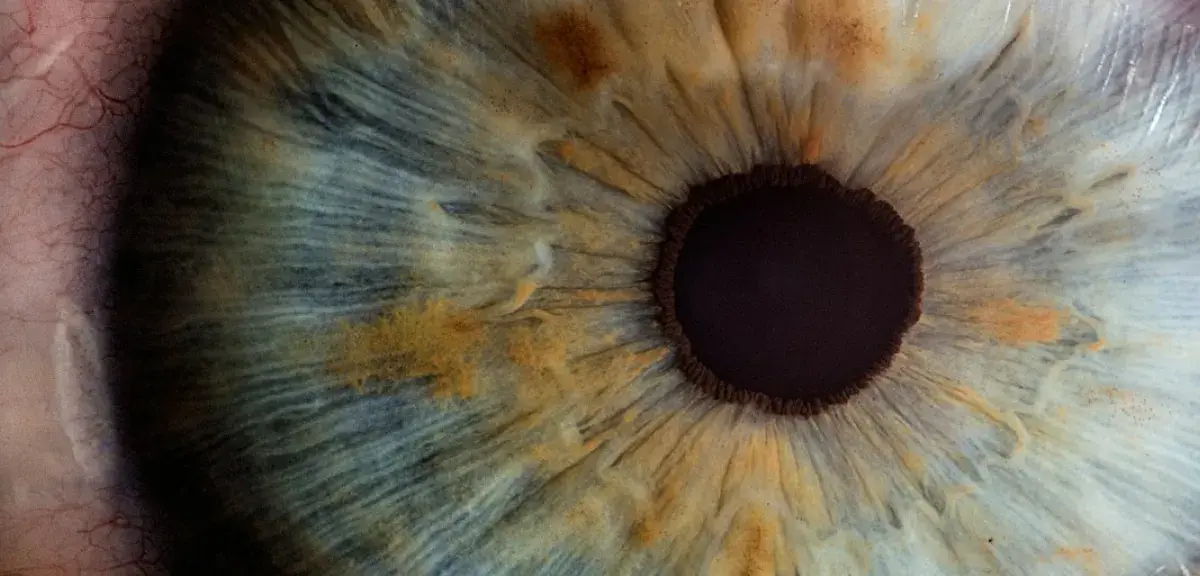
Lundi 9 novembre 2026, la FDA, l'agence américaine du médicament, a exigé que tous les médicaments agonistes du récepteur du GLP-1, dont Ozempic, Wegovy et Mounjaro, signalent dans leur notice un risque potentiellement accru de NAION, une atteinte rare du nerf optique. Un lien de causalité n'est pas établi.
Selon la communication de sécurité de la FDA, les titulaires d'autorisation doivent ajouter l'information à la rubrique des mises en garde et précautions de la notice. La mesure vise notamment Ozempic, Rybelsus et Wegovy (Novo Nordisk), ainsi que Mounjaro, Zepbound et Foundayo (Eli Lilly). Des cas de NAION ont été signalés pour tous les produits GLP-1 actuellement commercialisés, précise l'agence.
La NAION, ou neuropathie optique ischémique antérieure non artéritique, est décrite par la FDA comme une affection rare. Elle peut entraîner une baisse de la vision aiguë et indolore d'un œil, y compris une perte de vision définitive. Elle est causée par une diminution du flux sanguin à l'avant du nerf optique, mais sa cause sous-jacente n'est pas entièrement comprise. L'agence a commencé à examiner la question après un article publié en juillet 2024 dans la revue JAMA Ophthalmology, qui associait la NAION au sémaglutide, et dont elle a relevé plusieurs limites.
Un risque rare, une causalité non établie
La FDA s'appuie sur une méta-analyse de 126 essais cliniques, qui réunit 134 253 patients, dont 78 217 sous GLP-1 et 56 036 sous traitement de comparaison. Elle y relève 15 cas probables de NAION : 10 sous GLP-1, 5 sous placebo et aucun sous un autre antidiabétique non GLP-1. Le taux atteint 6,4 cas pour 100 000 années-patients sous GLP-1, contre 3,8 sous traitement de comparaison. Une année-patient correspond à un patient traité pendant un an.
Dans la population générale, la littérature citée par la FDA situe l'incidence de la NAION entre 2,3 et 10,2 cas pour 100 000 personnes par an chez les adultes de plus de 50 ans. Chez les adultes diabétiques de type 2 ayant commencé un traitement entre 2019 et 2024, les données de vie réelle du réseau Sentinel de l'agence ne montrent pas de hausse statistiquement significative du risque face aux inhibiteurs de SGLT-2 (rapport de risque de 1,19), mais un risque accru face aux inhibiteurs de DPP-4 (1,43). L'examen des données animales n'a mis en évidence aucun mécanisme expliquant comment ces médicaments pourraient augmenter le risque. Novo Nordisk continue de penser que les données n'établissent pas de relation de cause à effet, tandis qu'Eli Lilly relève que la communication ne mentionne aucun résultat propre à ses médicaments, rapporte Reuters.
La FDA liste les symptômes à surveiller : perte de vision soudaine et indolore d'un œil, parfois constatée au réveil, zones de vision floues ou manquantes, altération des couleurs ou baisse de la netteté centrale. Le patient qui présente l'un d'eux doit contacter immédiatement un professionnel de santé. Un patient qui a déjà eu une NAION doit voir avec son professionnel de santé s'il poursuit ou arrête son traitement. Quand la maladie a touché un œil, le risque qu'elle atteigne l'autre est accru. La FDA ne demande pas aux patients qui n'ont pas eu de NAION d'arrêter leur traitement. Elle cite comme facteurs de risque possibles le tabagisme, le diabète, l'hypertension, l'apnée du sommeil, l'anémie et la maladie rénale.
Ce que disent l'Europe et la France
En Europe, le comité de sécurité de l'Agence européenne des médicaments (EMA) a conclu, le 6 juin 2025, que la NAION est un effet indésirable très rare du sémaglutide, pouvant toucher jusqu'à 1 personne sur 10 000, indique l'agence. Selon l'EMA, plusieurs grandes études épidémiologiques suggèrent que le sémaglutide est associé, chez l'adulte diabétique de type 2, à un risque environ deux fois plus élevé, soit environ un cas supplémentaire pour 10 000 années-patients de traitement. En cas de perte soudaine de la vision, l'agence demande de contacter son médecin sans délai et, si la NAION est confirmée, d'arrêter le sémaglutide. Le régulateur britannique a publié un avertissement similaire en février 2026, rappelle CNBC. Ces mises en garde européenne et britannique portaient sur le seul sémaglutide, alors que celle de la FDA vise toute la classe.
En France, l'ANSM a publié le 7 octobre 2026 son troisième rapport de pharmacovigilance sur les analogues du GLP-1. Entre février 2025 et janvier 2026, plus de 840 000 patients ont été traités, et 2 801 cas d'effets indésirables ont été signalés, dont 515 graves. Dans ce rapport, l'agence plaçait les atteintes du nerf optique parmi les effets sous surveillance renforcée, évalués au niveau national et européen, afin de déterminer s'ils sont associés ou non à ces traitements. Elle y confirmait le rapport bénéfice/risque favorable des analogues du GLP-1 lorsqu'ils sont utilisés conformément aux recommandations.
Dans ce même rapport, l'ANSM rappelait à propos des analogues du GLP-1 : « Ils doivent toujours être obtenus avec une ordonnance, en pharmacie, jamais sur internet et nécessitent un suivi médical ». Sur les 36 signalements d'effets indésirables liés à un usage non approprié pour perdre du poids, le médicament avait été obtenu hors des circuits officiels dans 2 cas sur 3, selon l'agence.
Image : v2osk / Unsplash
Nos guides pratiques
Nos vidéos
-
 Durée 0:57
Recrutement : 1 CV sur 100 cache un texte invisible pour tromper l'IA
-
 Durée 0:53
Dinar : l'euro à 276 DA au marché parallèle, 152 DA au taux officiel
-
 Durée 0:57
Paiement en 3 fois : crédit dès le 20 novembre, petit découvert aussi
-
 Durée 0:56
Vortex polaire : pas de vague de froid en vue, selon Météo-France
-
 Durée 0:53
WhatsApp piraté : comment savoir, que faire et récupérer son compte
-
 Durée 0:54
TGV M : service régulier dès lundi 9 novembre sur Paris–Marseille
-
 Durée 0:57
Dépôt de garantie : délai de restitution, retenues et recours
-
 Durée 0:57
Lens-OM dimanche à 20 h 45 sur Ligue 1+ : Lens privé d'Ivanović